La randomisation de ZELEN, méthodologie reconnue par la HAS
L'AFCROs nous présente ici l'intérêt de la méthode de ZELEN en réponse aux biais et risques que les investigations cliniques de dispositifs médicaux rencontrent structurellement. Peu utilisée en France à ce jour, elle mérite néanmoins que les promoteurs s'y intéressent de près.
Laura Borges (Source : Bruno Lavit Photography)
Par Laura Borges du groupe AFCROs-DM
Dans son guide publié en 2021, la Haute Autorité de Santé (HAS) classe le design de ZELEN parmi les études expérimentales, au même titre que les essais adaptatifs, en cluster ou en cross-over, et le décrit comme particulièrement adapté à la chirurgie, aux études interventionnelles et aux investigations sur dispositifs médicaux.
La méthode, proposée initialement par le biostatisticien Marvin ZELEN à la fin des années 1970, repose sur un principe inversé par rapport à l'essai contrôlé randomisé classique : la randomisation a lieu avant le recueil du consentement éclairé complet et non après celui-ci comme à l'accoutumée.
La HAS distingue trois variantes, qui partagent ce principe mais diffèrent par le niveau d'information donné au patient avant la randomisation : dans le cas 1, aucune information spécifique n’est délivrée avant la randomisation ; après celle-ci, le groupe contrôle reçoit les soins habituels, tandis que les patients du groupe intervention sont informés et invités à consentir. Dans le cas 2 (consentement modifié), une information partielle est fournie avant la randomisation ; les patients du groupe intervention sont ensuite informés et ont la possibilité de choisir leur groupe. Enfin, le cas 3, (le double consentement) prévoit une information partielle et un premier consentement au suivi avant la randomisation, puis un second consentement spécifique pour les patients affectés au groupe intervention.
Deux étapes de consentement
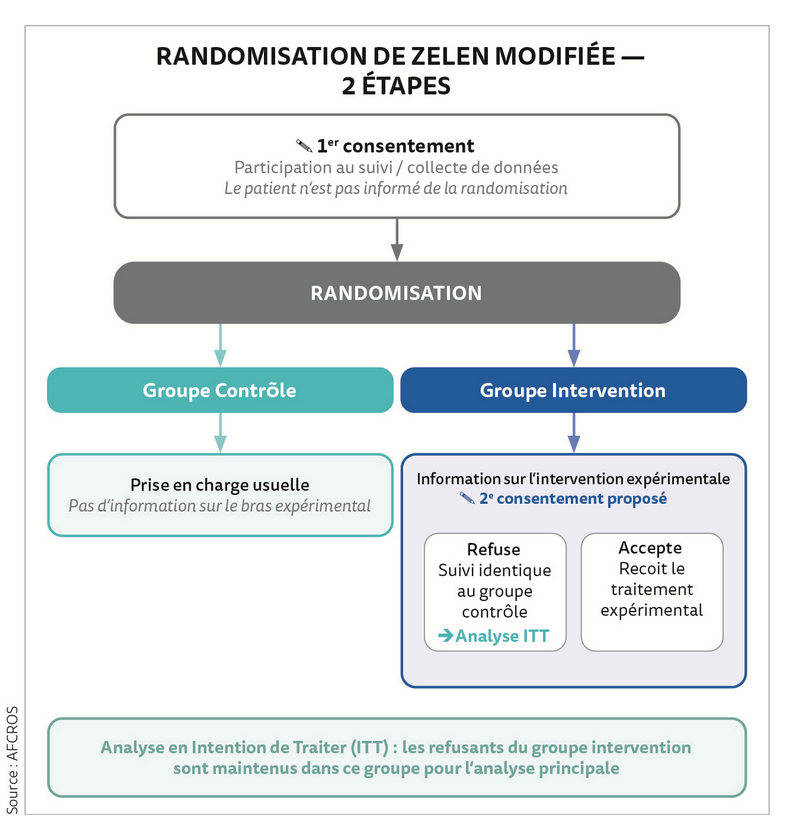
Le Cas 3, dit double consentement ou design modifié en deux étapes, est le plus éthiquement défendable et constitue l'objet de cet article. Son fonctionnement est le suivant (cf Figure ci-contre) : tous les patients éligibles reçoivent une information initiale et signent un premier consentement portant sur leur participation à une étude de suivi et la collecte de données. Ils ne sont pas informés de l'existence d'un bras expérimental, ni du fait qu'une randomisation est en cours. Après ce tirage au sort, les patients du groupe contrôle poursuivent leur prise en charge habituelle, conformément à ce qui leur a été présenté dès le départ. Les patients du groupe intervention sont informés de l'existence du traitement expérimental et invités à donner un second consentement spécifique. En cas de refus, ils bénéficient du même suivi que le groupe contrôle. Ce point statistique est central : ces patients ayant émis un refus restent intégrés au groupe intervention pour l'analyse en intention de traiter. Ces refus doivent être conservés dans l’analyse en intention de traiter. Ils reflètent la réalité d’implémentation du dispositif, tout en pouvant diluer l’effet observé.
Une méthodologie peu appliquée en France
La HAS écrivait en 2021 : ce design est très peu utilisé en France. Une exploration de la base de données publique Aggregate Analysis de ClinicalTrials.gov (AACT), réalisée en mai 2026, confirme ce constat qui peut tout de même être nuancé. Une recherche structurée dans les champs renseignés d’AACT a identifié 132 essais mondiaux utilisant ou ayant utilisé ce design ou ses déclinaisons modernes, dont 36 en France (seulement 8 depuis 2021).
Ces chiffres sous-estiment probablement la réalité : la méthode pourrait en effet ne pas être spécifiquement mentionné sur la plateforme. Sur PubMed, le terme "ZELEN" apparaît dans le titre ou le résumé de seulement trois publications françaises depuis 2021, toutes hors du champ des dispositifs médicaux. La méthode reste donc très peu documentée.
Une manière de contourner les problèmes spécifiques à certains DM
Ces données illustrent l'ampleur de l'opportunité. Au-delà des avantages clairement identifiés par la HAS dans son guide méthodologique, le design de ZELEN modifié en deux étapes répond en effet à des biais structurels que l'essai contrôlé randomisé classique ne résout pas facilement dans le contexte des investigations de dispositifs médicaux.
Le premier de ces biais est celui de déception : informé des deux bras avant la randomisation, le patient orienté vers le groupe contrôle alors qu'il attendait un dispositif innovant peut modifier son comportement, la déception biaisant ses réponses sur la qualité de vie ou la douleur, et quitter l'étude prématurément, induisant un risque d’attrition. Ce phénomène est amplifié par des communautés de patients souvent très informées et actives sur les réseaux sociaux et en attente de solutions innovantes. Le second avantage majeur de cette méthode est propre aux dispositifs médicaux : l'impossibilité fréquente de mettre en place un dispositif placebo. Contrairement aux médicaments, de nombreux dispositifs actifs, implants ou systèmes connectés ne peuvent pas être neutralisés sans révéler leur existence au patient. Le design de ZELEN contourne ce problème structurellement : le groupe contrôle ignore l'existence du bras expérimental et ne peut donc pas être déçu de son bras d’attribution. La méthode est enfin particulièrement adaptée aux études pragmatiques, centrées sur des critères subjectifs rapportés par les patients, en l'absence de traitement de référence établi.
Un design qui se prépare bien en amont
Quelques facteurs de réussite Le succès de la méthode de ZELEN dépend de plusieurs facteurs, comme l'a démontré l'expérience de terrain. La formation des équipes investigatrices est tout d'abord déterminante. Des supports pédagogiques (comme des vidéos de présentation ou des FAQ) accessibles à la demande se révèlent efficaces en complément des formations initiales et ponctuelles, pour ancrer la compréhension d'un design inhabituel.
La gestion des refus au second consentement doit être préparée dès la conception du protocole, avec une procédure documentée pour collecter les motifs et alimenter les analyses de sensibilité. Deux scénarios méritent une préparation spécifique (type documents explicatifs) afin de préserver la confiance des patients : le patient du groupe contrôle qui découvrirait l'existence du bras expérimental en cours d'étude, et, à la fin d'étude, lors de la diffusion des résultats, moment où le groupe contrôle doit être informé de la nature réelle de l'essai auquel il a participé.
Choisir ce design requiert néanmoins une préparation tant sur le plan méthodologique qu’opérationnel.
Sur le premier plan, le taux de refus au second consentement doit être intégré dans le calcul du nombre de sujets nécessaires, au risque de réduire la puissance de l'étude. Par ailleurs, une analyse en intention de traiter (ITT) et des analyses de sensibilité semblent incontournables. Une vigilance à prévoir concerne le titre de l'essai qui ne peut pas mentionner l'intervention expérimentale, ce qui rend la formulation classique, incompatible avec ce design.
Sur le plan opérationnel, la confidentialité doit être maintenue tout au long de l'étude : tout partage sur les réseaux sociaux ou au sein des associations de patients, toute communication des sites investigateurs, peut dévoiler l'existence du bras expérimental au groupe contrôle. La justification éthique auprès des équipes investigatrices quant à elle, demande souvent un effort pédagogique plus important. La dérogation à l’information pré-randomisation doit également être approuvée par le Comité de Protection des Personnes, et cela demande une justification de la nécessité scientifique d’une telle démarche et du caractère proportionné de l’information différée. Enfin, une traçabilité spécifique est attendue dans l’EDC (Saisie électronique de données), avec la possibilité de documenter 2 étapes d’information et de consentement, et une logistique documentaire et matérielle (double consentement, kits patient, matériel de communication) est à prévoir.
Une réelle opportunité de renforcer la qualité des données produites
Pour conclure, la méthode de ZELEN modifiée en deux étapes n'est ni une curiosité méthodologique, ni un artifice pour contourner les exigences éthiques. C'est une réponse construite à des biais et risques réels que les investigations cliniques de dispositifs médicaux rencontrent structurellement : biais de déception, risque d’attrition, impossibilité de dispositif placebo, critères de jugement principaux subjectifs rapportés par les patients.
Recommandée par la HAS dans certaines situations, documentée dans la littérature internationale et pratiquée dans plusieurs centres français, cette méthode représente pour les promoteurs et les organisations spécialisées en investigation clinique de dispositifs médicaux une opportunité concrète de renforcer la qualité des données produites, à condition d'en accepter et d'en maîtriser l'exigence opérationnelle.


 X (ex Twitter)
 LinkedIn