Valider une IA médicale : construire la démonstration de conformité
La validation d’une IA médicale est une démonstration à construire tout au long du cycle de vie d'un produit, comme nous l'explique le groupe KYomed INNOV-CEISO, dédié à l'accompagnement réglementaire, qualité et clinique des fabricants.
Camille Durochat (Source : KYomed INNOV-CEISO)
Par Camille Durochat de KYomed INNOV-CEISO
Lorsqu’elle est intégrée à un dispositif médical (DM), l’intelligence artificielle (IA) ne peut être évaluée sur ses seules performances statistiques. Sa conformité repose sur un ensemble de preuves plus diverses, qui doit être construit tout au long du cycle de vie du produit. Elles concernent la qualité des données, la maîtrise des risques, la robustesse, l’interprétation des résultats, la transparence et le suivi après commercialisation.
Dans ce contexte, la validation d’une IA médicale est à la fois un enjeu réglementaire et stratégique. Elle conditionne la confiance des professionnels de santé, la maîtrise du risque fabricant et la capacité à accéder au marché européen.
Une IA médicale reste un dispositif médical
Un logiciel fondé sur l’intelligence artificielle relève du règlement européen sur les dispositifs médicaux dès lors que sa revendication est médicale. À ce titre, il est soumis au règlement (UE) 2017/745.
Le fabricant doit définir l’usage prévu du dispositif, démontrer ses performances, gérer les risques et constituer une documentation adaptée avant l’obtention du marquage CE. Cette démarche ne s’arrête pas à la mise sur le marché. Les performances d’un modèle pouvant évoluer dans le temps, toute modification de l’algorithme, des données ou du domaine d’utilisation doit être surveillée, maîtrisée et documentée.
L’AI Act : anticiper les futures exigences
Le groupe KYomed INNOV – CEISO est une CRO française, spécialisée dans l‘accompagnement des fabricants de dispositifs médicaux, de l’idéation à la post-commercialisation. Sa mission consiste à simplifier, accélérer et sécuriser l’accès au marché grâce à une expertise intégrée en clinique, affaires réglementaires, qualité, formation et intelligence artificielle.
L’AI Act complète progressivement le cadre existant, en apportant des éléments de démonstration plus précis sur les aspects liés aux risques de l’IA. En particulier, les obligations concernant les IA à haut risque qui sont intégrées dans des DM entreront pleinement en vigueur le 2 août 2028. La démonstration de conformité attendue doit être construite dès la conception du produit puis maintenue dans le temps.
Les exigences futures concernent notamment la gestion des risques, la gouvernance et la traçabilité des données, la supervision humaine, l’exactitude, la robustesse, la cybersécurité ainsi que les méthodes de validation et de surveillance après mise sur le marché.
Les DM intégrant de l’IA restent des produits innovants, pour lesquels les attentes des organismes notifiés continuent de se structurer. Pour autant, cela ne réduit pas la responsabilité du fabricant. L’enjeu pour lui est de démontrer la conformité du dispositif non seulement aux exigences actuelles, mais aussi à celles qui se renforcent progressivement dont l’AI Act.
Cette approche nécessite de combiner plusieurs expertises : réglementation des DM, documentation technique, stratégie clinique, analyse des risques logiciels et méthodes de validation propres aux modèles d’IA. La valeur réside dans la capacité à articuler ces dimensions au sein d’une stratégie cohérente.
Aller au-delà de la performance statistique
La validation d’un modèle d’IA repose d’abord sur l’évaluation statistique de ses performances. Elle doit aussi intégrer la qualité, la représentativité et la traçabilité des données utilisées, ainsi que l’analyse des biais susceptibles d’influencer le résultat clinique.
Cependant, ces éléments ne suffisent pas à caractériser entièrement le comportement du modèle. Ils doivent être complétés par des évaluations de robustesse et d’explicabilité (liés aux exigences de transparence), destinées à vérifier que l’IA reste fiable dans son environnement réel et prévisible d’utilisation.
A RETENIR !
Les fabricants de dispositifs médicaux doivent constituer et maintenir la démonstration de la validité de leur IA tout au long du cycle de vie du produit. L’enjeu consiste à évaluer les modèles d’IA de manière approfondie, notamment sur leur robustesse, l’interprétation de leurs résultats et leur impact clinique. Ce processus de validation est une condition essentielle pour proposer une IA conforme, transparente, performante et acceptable par les utilisateurs en santé.
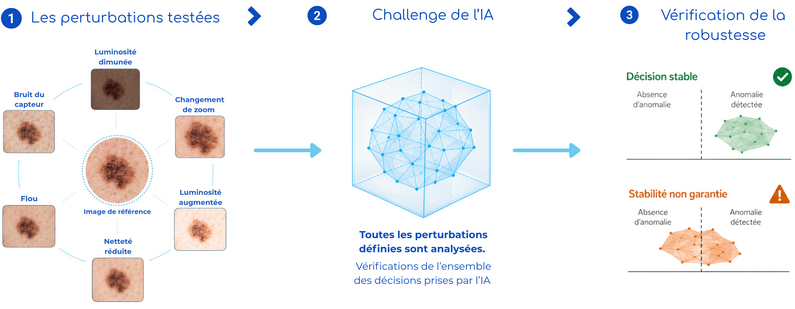
La robustesse consiste à déterminer si le système conserve un comportement acceptable lorsque les conditions d’emploi varient. Pour un outil d’analyse d’images, il peut s’agir de changements de luminosité, de bruit numérique, de flou ou de défauts de capteur. Ces types de perturbations doivent être identifiés, quantifiés puis intégrés au plan de validation.
Les méthodes formelles permettent d’explorer mathématiquement un domaine de variations défini et d’analyser, sur l’ensemble des cas couverts par ce domaine, la stabilité du modèle face à ces perturbations. À l’inverse, une évaluation statistique classique repose sur un échantillon de points et ne permet d’observer qu’une partie des comportements de l’IA dans l’espace des possibles.
L’analyse des facteurs influençant les résultats constitue un autre niveau d’évaluation. Elle vise à vérifier que les décisions du modèle reposent sur des informations pertinentes et non sur des artefacts, des biais ou des corrélations sans signification clinique. Le niveau d’explicabilité attendu dépend du risque associé au dispositif et des besoins de l’utilisateur, notamment afin de permettre au professionnel de santé de conserver un regard critique sur le résultat proposé.
Pour les fabricants, l’objectif n’est donc pas uniquement de produire un dossier conforme, mais de construire une stratégie de démonstration cohérente et défendable, reliant les choix de conception et de validation à l’usage clinique revendiqué, et ce dans la durée.
Maintenir la validation après la mise sur le marché
La validation d’un DM intégrant de l’IA ne s’achève pas avec l’obtention du marquage CE. Le fabricant doit suivre les performances du système, détecter les dérives, analyser les incidents, maîtriser les versions du modèle et démontrer que les évolutions observées restent compatibles avec l’usage prévu.
Toute modification importante des données, de l’algorithme ou de l’usage doit conduire à réévaluer les risques et la validation en actualisant la démonstration de conformité à partir des résultats observés en conditions réelles d’utilisation.


 X (ex Twitter)
 LinkedIn